Skelleftesjukan är det svenska namnet på ärftlig transtyretinamyloidos, som också kallas ATTRv, hATTR eller FAP. Vid sjukdomen veckas proteinet transtyretin fel och lagras in som amyloid, bland annat i nerverna. Det ger oftast en polyneuropati som börjar i fötterna. Sjukdomen är ovanlig i Sverige som helhet men vanligast i Norrbotten och Västerbotten. Att den får rätt namn spelar roll, eftersom det finns läkemedel som kan bromsa sjukdomens påverkan på nerverna.1, 2
Jag har själv neuropati, och jag skriver de här texterna för att det ska bli lättare att förstå vad forskningen och vården säger, och att ställa bra frågor. Här har jag utgått från Socialstyrelsens kunskapsdatabas, 1177 och de svenska riktlinjerna, och jag har kontrollerat läkemedelsläget mot Europeiska läkemedelsmyndigheten (EMA), TLV och regionernas gemensamma rekommendation i september 2026.
Vad är transtyretin, och varför blir det amyloid?
Transtyretin är ett protein som främst bildas i levern och som transporterar vitamin A och sköldkörtelhormon i blodet. Socialstyrelsen beskriver att förändringar i genen TTR gör att proteinet ändrar form, faller sönder och lätt klumpar ihop sig till långa proteintrådar, amyloid. Trådarna lagras in i de perifera nerverna, hjärtmuskeln, ögats glaskropp och njurarna.1
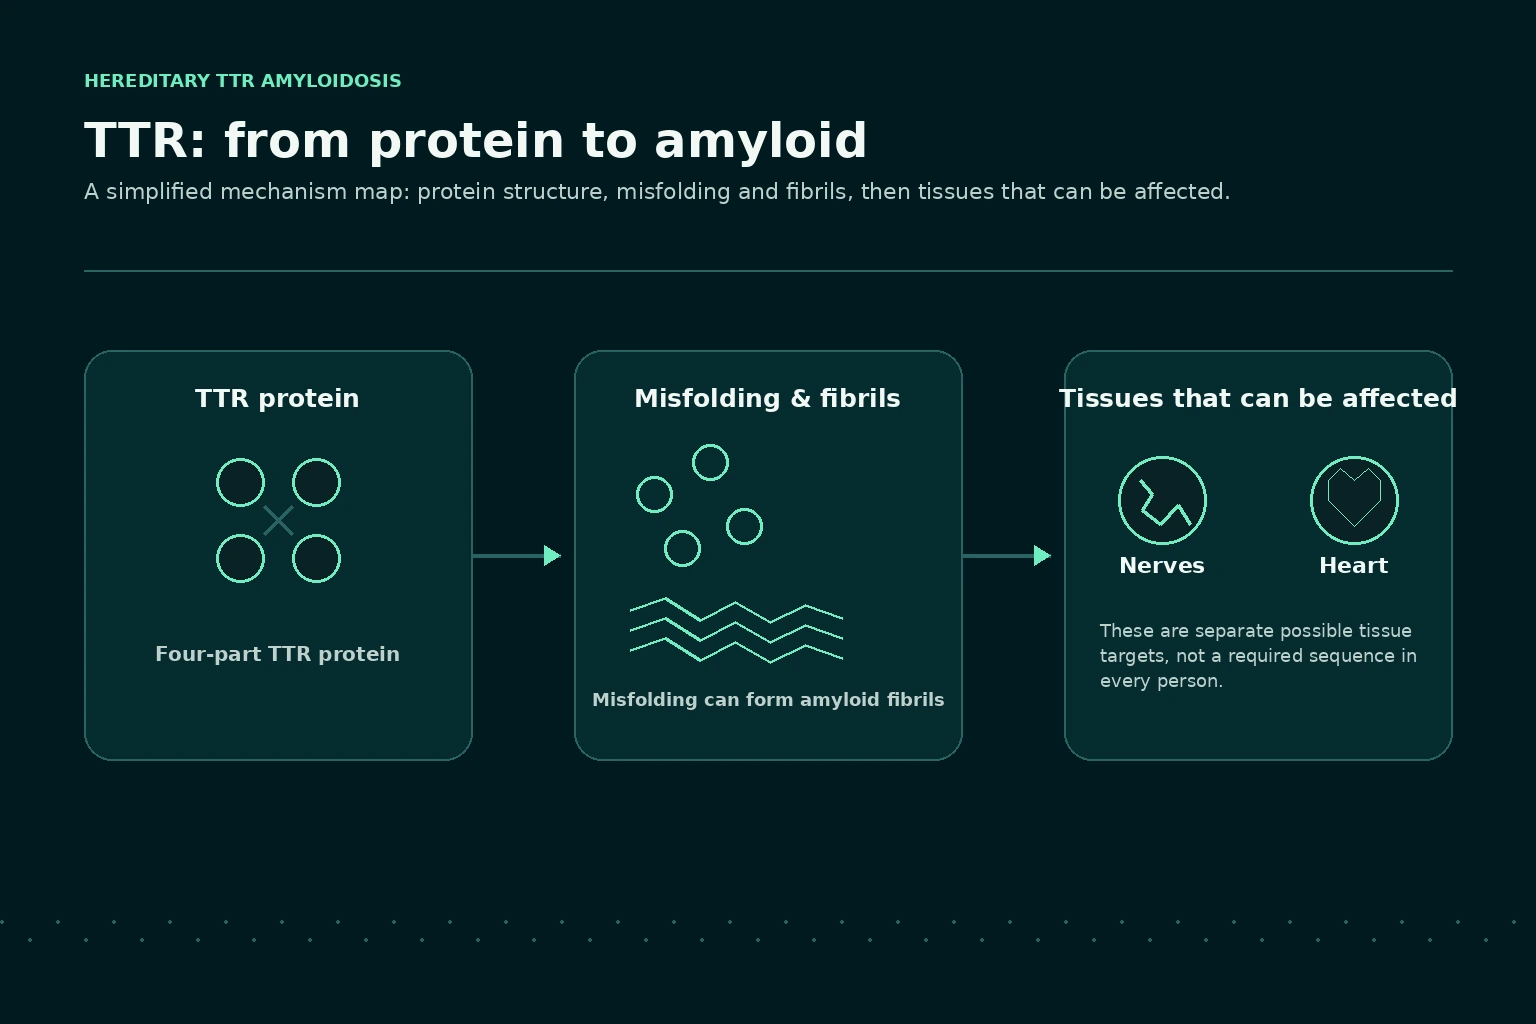
Det finns också en form som inte är ärftlig, vildtyp-ATTR (ATTRwt). Där finns ingen sjukdomsframkallande genvariant, och de svenska riktlinjerna beskriver den främst som en hjärtsjukdom med hjärtsvikt. Enligt en översikt i Läkartidningen är vildtypsformen, tillsammans med AL-amyloidos, de vanligaste förvärvade amyloidoserna. Den här artikeln handlar om den ärftliga formen och om nerverna.6, 7
Vad heter sjukdomen egentligen?
Samma sjukdom har många namn, och det kan göra det svårt att söka information eller förstå en journalanteckning. Socialstyrelsen skriver att den kallas Skelleftesjukan eftersom de flesta med sjukdomen finns i trakten av Skellefteå och Piteå. I Sverige bär över 90 procent av dem som har sjukdomen samma genvariant, som förr skrevs Val30Met och i dag ofta p.Val50Met. Det är samma förändring, bara numrerad på två olika sätt.1
| Benämning | Vad den betyder | Var du kan se den |
|---|---|---|
| Skelleftesjukan | Svenskt vardagsnamn på den ärftliga formen | 1177, Socialstyrelsen, patientföreningar |
| Ärftlig transtyretinamyloidos | Det svenska sjukdomsnamnet | Socialstyrelsen, 1177, svenska riktlinjer |
| ATTRv, ATTRv-amyloidos | ATTR-amyloidos med en genvariant (v = variant) | Riktlinjer, EMA, nyare forskning |
| hATTR | Hereditär (ärftlig) ATTR-amyloidos, en engelsk förkortning för samma sak | EMA:s texter om patisiran, vutrisiran och inotersen |
| FAP, familjär amyloidos med polyneuropati | Äldre namn som lyfter fram nervpåverkan | Neuroförbundet, äldre studier |
| TTR-FAP | FAP orsakad av transtyretin | Äldre forskning |
| ATTRv-PN | ATTRv-amyloidos med polyneuropati | Läkemedelsstudier |
| Val30Met, V30M, p.Val50Met | Den vanligaste genvarianten i Sverige, i gammal och ny numrering | Gensvar, riktlinjer, studier |
| ATTRwt, vildtyp-ATTR | Icke-ärftlig form, främst hjärtpåverkan | Hjärtsjukvård, riktlinjer |
Hur vanligt är det i Sverige, och varför blir inte alla sjuka?
Enligt Socialstyrelsen har 1–2 personer per 100 000 invånare sjukdomen i Sverige, totalt ungefär 400 personer. I Västerbotten och Norrbotten är siffran runt 50 per 100 000. En sammanfattning i Praktisk medicin, skriven av en läkare vid Amyloidoscentrum i Umeå, anger att 75 procent bor i de två länen och att det finns runt 8 000 anlagsbärare i landet.1, 12
Att bära anlaget är inte samma sak som att bli sjuk. Socialstyrelsen skriver att drygt 20 procent av anlagsbärarna har blivit sjuka vid 60 års ålder och omkring 70 procent vid 90 år. De svenska riktlinjerna anger i stället 43 procent vid 70 år, så siffrorna skiljer sig beroende på källa. En svensk studie av 77 släkter med Val30Met såg att andelen anlagsbärare som faktiskt insjuknar, penetransen, skilde sig mellan Piteå- och Skellefteåområdena och var högre när anlaget ärvts från mamman. Författarna skriver att det är viktig kunskap vid genetisk vägledning.1, 6, 9
I Sverige debuterar sjukdomen i genomsnitt runt 60 års ålder, medan den i Portugal, Brasilien och Japan oftare börjar vid 30–40 år. Läkartidningens översikt påpekar att debutåldern i Sverige ändå spänner från 22 till 84 år.1, 7
Hur ärvs Skelleftesjukan?
Sjukdomen ärvs autosomalt dominant. 1177 skriver att sannolikheten är 50 procent att du får anlaget om en av dina föräldrar har sjukdomen. Socialstyrelsen skriver att arv från mamman ger något lägre debutålder än arv från pappan.1, 2
1177 betonar att du alltid själv bestämmer om du vill göra ett gentest, och att den som bär anlaget men saknar symtom ska se sig själv som frisk. Sidan uppmanar också till att berätta för släktingar att anlaget finns i släkten.2
Skelleftesjukan: polyneuropati som börjar i fötterna
1177 beskriver att sjukdomen kan börja med att du inte känner värme och kyla i fötterna och underbenen, och att stickningar, pirrningar, smärta, svaghet eller domningar i fötter och ben är vanliga. Socialstyrelsen återger en vanlig beskrivning: det känns som att gå på kuddar. Känselbortfallet sprider sig sedan uppåt, och så småningom kommer muskelsvaghet och påverkan på de autonoma nerverna.1, 2
En europeisk expertgrupp beskriver den typiska bilden i områden där sjukdomen är vanlig som en längdberoende neuropati i de tunna nervfibrerna, tillsammans med autonoma besvär. De svenska riktlinjerna nämner bland annat impotens hos män och blodtrycksfall när man reser sig som tidiga autonoma tecken.6, 13
Socialstyrelsen skriver att många har karpaltunnelsyndrom 5–10 år innan diagnosen ställs. Sjukdomen kan också ge rytmrubbningar och hjärtsvikt, förstoppning som går över i svåra diarréer, viktnedgång, grumlingar i glaskroppen och äggvita i urinen. Obehandlad räknar Socialstyrelsen med en överlevnad på omkring tio år från de första symtomen, och just därför är tidig diagnos så viktig.1
När ska vården tänka på Skelleftesjukan?
Det nationella kunskapsstödet för polyneuropati nämner Skelleftesjukan bland de ärftliga orsakerna. Expertgruppen skriver att man i områden där sjukdomen är vanlig ska misstänka den vid en sådan neuropati tillsammans med något av följande: sjukdomen i släkten, oförklarad viktnedgång, rytmrubbningar i hjärtat, grumlingar i ögats glaskropp eller njurpåverkan. Utanför de områdena gäller det snabbt fortskridande neuropati utan känd orsak eller atypisk CIDP, särskilt tillsammans med karpaltunnelsyndrom i båda händerna, gångsvårigheter eller förtjockad hjärtmuskel.4, 13
Samtidigt är Skelleftesjukan inte en vanlig förklaring till neuropati. I en italiensk studie vid 13 specialistcentrum gentestades 124 personer med CIDP, varav 65 procent hade minst två sådana varningstecken. Ingen av dem hade en TTR-variant. Författarna drar slutsatsen att varningstecknen ensamma har begränsat värde i specialistvården, men att sjukdomen bör övervägas vid en neuropati som börjar längst ut, fortskrider, inte svarar på behandling och särskilt om flera organ påverkas.14
Risken för feldiagnos
Expertgruppen räknar upp de vanligaste feldiagnoserna: CIDP, idiopatisk axonal polyneuropati, spinal stenos i ländryggen och, mer sällan, diabetesneuropati och en annan amyloidos, AL-amyloidos. I den italienska studien gick man också igenom 17 personer med ATTRv som först fått diagnosen CIDP. Fem av dem uppfyllde de neurofysiologiska kriterierna för CIDP, och hos nästan hälften hade CIDP-diagnosen ställts utan att kriterierna var uppfyllda.13, 14
Hur ställs diagnosen?
Diagnosen bekräftas med en DNA-analys av TTR-genen. Socialstyrelsen skriver att man också undersöker nervfunktionen med neurografi, temperaturkänsel och autonoma tester, gör en hjärtutredning och tar ett vävnadsprov för att hitta amyloid. Provet kan tas från underhudsfettet på magen, tarmslemhinnan eller en spottkörtel och färgas med Kongorött. Genetisk vägledning ska erbjudas när diagnosen ställs.1
De svenska riktlinjerna anger ett stansprov från bukfettet som förstahandsval och Kongorött i polariserat ljus som den mest specifika och känsliga metoden. Gentestet görs i första hand i hemregionen. 1177 beskriver att läkaren oftast börjar med ett vävnadsprov från underhudsfettet på magen, och att nervundersökningar och ultraljud av hjärtat också ingår. Detaljerna om gentester och nervbiopsi går jag igenom i de artiklar som handlar om just det.2, 6
Varför ändrar diagnosen behandlingen?
För de flesta polyneuropatier finns ingen behandling som angriper själva nervskadan. Vid Skelleftesjukan finns det sådana läkemedel, och de verkar på två sätt. Stabiliserare, som tafamidis och diflunisal, fäster vid transtyretinet och håller ihop det så att det inte faller sönder och bildar amyloid. Gentystande läkemedel minskar i stället tillverkningen av transtyretin. Patisiran och vutrisiran är så kallade siRNA, medan inotersen och eplontersen är antisensläkemedel.1, 10, 15, 16
De svenska riktlinjerna från januari 2025 anger stabiliserare, diflunisal eller tafamidis, som förstahandsval. Regionernas gemensamma rekommendation från september 2026 följer samma ordning: först en stabiliserare, och ett gentystande läkemedel om sjukdomen blir sämre trots det. Läkemedlen är godkända för stadium 1 och 2, tafamidis bara för stadium 1. Förenklat betyder stadium 1 att du går som vanligt, stadium 2 att du behöver stöd när du går och stadium 3 att du är rullstolsburen eller sängbunden. Vilket läkemedel som passar och när det är dags att byta bedöms av specialister.6, 17
För mig är det här den viktigaste poängen i hela texten. En neuropati utan känd orsak får ofta bara symtomlindring. Om orsaken i stället visar sig vara Skelleftesjukan finns det behandling som kan bromsa själva sjukdomen, och den fungerar bäst om den sätts in tidigt.7
| Läkemedel | Hur det verkar | Läge i EU för polyneuropati | Att veta i Sverige |
|---|---|---|---|
| Tafamidis (Vyndaqel) | Stabiliserare | Godkänt sedan 2011, stadium 1 | Förstahandsval i riktlinjerna 2025, men enligt regionernas rekommendation 2026 marknadsförs styrkan för neuropati inte längre |
| Diflunisal (Attrogy) | Stabiliserare | Godkänt juli 2025, stadium 1–2 | Ingår i högkostnadsskyddet från 1 september 2026 enligt TLV |
| Patisiran (Onpattro) | Gentystare, siRNA | Godkänt 2018, stadium 1–2 | Ges inom vården, vid försämring trots stabiliserare; vitamin A-tillskott |
| Vutrisiran (Amvuttra) | Gentystare, siRNA | Godkänt 2022, stadium 1–2 | I högkostnadsskyddet sedan 2023 vid försämring trots stabiliserare; vitamin A-tillskott |
| Eplontersen (Wainzua) | Gentystare, antisens | Godkänt mars 2025, stadium 1–2 | I högkostnadsskyddet sedan oktober 2025 med samma begränsning; vitamin A-tillskott |
| Inotersen (Tegsedi) | Gentystare, antisens | Fortfarande godkänt, men företaget slutar sälja det | Finns inte i EU från slutet av 2026, Sverige berörs; ingen ny ska börja |
Inotersen är inte indraget. Enligt EMA:s produktsida är Tegsedi fortfarande godkänt i EU. I juli 2026 meddelade EMA att företaget slutar sälja läkemedlet av kommersiella skäl, framför allt låg användning när andra behandlingar finns, och att det inte beror på säkerhet eller kvalitet. Den som behandlas med det ska enligt EMA få byta till ett lämpligt alternativ.21, 22
Vitamin A vid gentystande behandling
Eftersom transtyretin bär vitamin A i blodet sjunker vitamin A-nivån när tillverkningen minskar. EMA skriver att den som behandlas med patisiran, vutrisiran eller eplontersen ska ta vitamin A-tillskott under behandlingen. För eplontersen var låga vitamin A-nivåer den vanligaste biverkningen. Vilket tillskott och hur mycket bestäms i vården.10, 19, 20
Levertransplantation
Innan läkemedlen fanns var levertransplantation den viktigaste behandlingen, eftersom levern tillverkar det mesta av transtyretinet. I Sverige har det gjorts sedan 1990, vid Karolinska och Sahlgrenska. Läkartidningens översikt från 2022 anger att omkring 150 personer i Sverige har transplanterats. I dag skriver de svenska riktlinjerna att transplantation kan vara aktuellt vid Val30Met utan tecken på hjärtpåverkan, när läkemedel inte fungerar eller inte kan användas, och regionernas rekommendation talar om undantagsfall.1, 6, 7, 17
Om du bär anlaget men inte har symtom
1177 skriver att den som bär anlaget men saknar symtom erbjuds regelbundna kontroller hos läkare. De svenska riktlinjerna föreslår kontroller vartannat år till varje år från ungefär tio år före den beräknade debuten, och gentester görs bara hos vuxna. Vid kontrollerna ingår enligt riktlinjerna bland annat läkarundersökning, blodprover och EKG, och hjärtat kan undersökas närmare med ultraljud eller skintigrafi. Regionernas rekommendation förutsätter att sjukdomen är påvisad, både med gentest och med amyloid i ett vävnadsprov, innan läkemedel sätts in. Exakt vilka första tecken som räcker har jag inte hittat beskrivet för lekmän. Det är en fråga att ta upp med specialistcentrumet.2, 6, 17
Vad forskas det på?
Genredigering med gensaxen CRISPR, i läkemedlet nexiguran ziclumeran (NTLA-2001), prövas på Skelleftesjukan. Umeå universitet skriver att Skelleftesjukan var först ut att behandlas med gensaxen, och Neuroförbundet att Umeå var ett av tre centrum i världen i den första studien. I oktober 2025 stoppade den amerikanska läkemedelsmyndigheten FDA tillfälligt företagets två stora studier, efter kraftigt förhöjda levervärden hos en deltagare i studien om hjärtsjukdom. I januari 2026 hävdes stoppet för studien vid polyneuropati, med tätare kontroller av levervärdena, enligt företaget. Behandlingen är inte godkänd.8, 11, 23
Vad hjälper mot symtomen?
Socialstyrelsen nämner bland annat gabapentin, pregabalin och amitriptylin mot nervsmärtan, pacemaker vid vissa rytmrubbningar, kontakt med dietist vid mag- och tarmbesvär och sjukgymnastik för att behålla rörligheten. Dos och val bestäms i vården, och jag går igenom smärtbehandling mer i artikeln om behandling av polyneuropati.1
Vart vänder man sig?
1177 hänvisar till vårdcentralen vid symtom. Därifrån går vägen vid misstänkt polyneuropati vidare till neurolog och klinisk neurofysiologi. Sedan 1 juli 2024 är viss vård vid systemisk amyloidos nationell högspecialiserad vård i Region Uppsala, Region Västerbotten och Region Stockholm. Socialstyrelsen nämner Amyloidoscentrum vid Norrlands universitetssjukhus i Umeå och särskilda team i Skellefteå och Piteå. Sedan hösten 2020 finns också ett nationellt kvalitetsregister, SveATTR.1, 2, 4, 5, 6
Det finns också patientföreningar för sjukdomen: FAMY Västerbotten, som bildades i Skellefteå 1983, och sedan 2002 FAMY Norrbotten i Piteå.24
Frågor att ta med till vårdbesöket
- Finns det något i min bild, eller i min släkt, som gör att Skelleftesjukan behöver uteslutas?
- Om jag bär anlaget: hur ofta ska jag kontrolleras, och vad ska få mig att höra av mig tidigare?
- Vilka undersökningar av nerver, hjärta och ögon behöver jag, och var görs de?
- Kan min neuropati bero på något annat, även om jag bär anlaget?
- Om jag har fått diagnosen CIDP och inte blir bättre: har ärftlig amyloidos övervägts?
- Vilket läkemedel föreslås för mig, varför, och hur följer vi om det fungerar?
- Behöver jag vitamin A-tillskott, och vem ordinerar det?
- Kan jag få genetisk vägledning, och hur berättar jag för mina släktingar?
Det här är fortfarande osäkert
- Siffrorna för hur många anlagsbärare som blir sjuka skiljer sig mellan Socialstyrelsen och de svenska riktlinjerna, och ingen enskild siffra gäller alla släkter.1, 6
- Regionernas rekommendation publicerades så sent som 23 september 2026, och riktlinjerna från januari 2025 nämner ännu inte eplontersen. Läkemedelsläget ändras snabbt, så det som står här kan bli inaktuellt.6, 17
- Exakt när en anlagsbärare ska börja med läkemedel har jag inte hittat beskrivet i de svenska källor som riktar sig till allmänheten.
- Säkerheten vid genredigering är inte klarlagd, och studierna pågår.11
Jag är inte läkare. Jag har skrivit det här utifrån publicerad forskning och vägledning, och för att hjälpa dig förbereda frågor inför din egen vård.
Källor
- Socialstyrelsen. Ärftlig transtyretinamyloidos. Kunskapsdatabasen om sällsynta hälsotillstånd. Medicinsk expert: Jonas Wixner, Amyloidoscentrum, Norrlands universitetssjukhus. Reviderad 16 november 2024. https://www.socialstyrelsen.se/kunskapsstod-och-regler/omraden/sallsynta-halsotillstand/om-kunskapsdatabasen/sok-bland-sallsynta-halsotillstand/arftlig-transtyretinamyloidos/
- 1177. Ärftlig transtyretinamyloidos eller Skelleftesjukan. Granskad av Jonas Wixner, specialist i internmedicin, Norrlands universitetssjukhus. Uppdaterad 1 mars 2023. https://www.1177.se/sjukdomar–besvar/hjarna-och-nerver/arftlig-transtyretinamyloidos-eller-skelleftesjukan/
- 1177. Polyneuropati, en sjukdom i flera nerver. Uppdaterad 25 september 2024. https://www.1177.se/sjukdomar–besvar/hjarna-och-nerver/nerver/polyneuropati-en-sjukdom-i-flera-nerver/
- Nationellt system för kunskapsstyrning hälso- och sjukvård. Polyneuropati. Kliniskt kunskapsstöd, 1177 för vårdpersonal. Godkänt 25 januari 2021. https://vardpersonal.1177.se/kunskapsstod/kliniska-kunskapsstod/polyneuropati/?selectionCode=profession_primarvard
- Säflund M. Polyneuropati. Läkemedelsboken, Läkemedelsverket. Uppdaterad 10 december 2024. https://lakemedelsboken.se/terapiomraden/nervsystemets-sjukdomar/allman-neurologi/polyneuropati/
- NHV-enheterna i Umeå, Stockholm och Uppsala. Nationella riktlinjer för systemisk amyloidos. Version 1.0, 23 januari 2025. Region Västerbotten. https://www.regionvasterbotten.se/VLL/Filer/NHV%20riktlinjer%20systemisk%20amyloidos%20v1.0.pdf
- Wixner J, Anan I, Pilebro B, Uneus E, Mejia Baranda J, Liszewska K, Wallmark E, Suhr OB. Ärftlig transtyretinamyloidos – från lindring till potentiell bot. Läkartidningen 2022;119:21202 (publicerad 3 juni 2022). https://lakartidningen.se/klinik-och-vetenskap-1/artiklar-1/klinisk-oversikt/2022/06/arftlig-transtyretinamyloidos-fran-lindring-till-potentiell-bot/
- Neuroförbundet. Skelleftesjukan (Familjär amyloidos med polyneuropati, FAP). Senast ändrad 9 oktober 2024. https://neuro.se/diagnoser/skelleftesjukan-familjaer-amyloidos-med-polyneuropati-fap/
- Hellman U, Alarcon F, Lundgren HE, Suhr OB, Bonaiti-Pellié C, Planté-Bordeneuve V. Heterogeneity of penetrance in familial amyloid polyneuropathy, ATTR Val30Met, in the Swedish population. Amyloid 2008;15(3):181–186. doi:10.1080/13506120802193720. https://www.tandfonline.com/doi/abs/10.1080/13506120802193720
- Europeiska läkemedelsmyndigheten (EMA). Onpattro (patisiran). EPAR, godkänt 27 augusti 2018, sidan uppdaterad 7 juli 2026. https://www.ema.europa.eu/en/medicines/human/EPAR/onpattro
- Intellia Therapeutics. Intellia Therapeutics Announces FDA Lift of Clinical Hold on MAGNITUDE-2 Phase 3 Clinical Trial in ATTRv-PN. Pressmeddelande 27 januari 2026. https://ir.intelliatx.com/news-releases/news-release-details/intellia-therapeutics-announces-fda-lift-clinical-hold-magnitude
- Wixner J. Ärftlig transtyretin (ATTRv)-amyloidos, Skelleftesjukan. Praktisk medicin. Granskad av Johan Zelano, 19 augusti 2025. https://www.praktiskmedicin.se/sjukdomar/arftlig-transtyretinamyloidos-attrv-amyloidos-skelleftesjukan/
- Adams D, Ando Y, Beirão JM, Coelho T, Gertz MA, Gillmore JD, Hawkins PN, Lousada I, Suhr OB, Merlini G. Expert consensus recommendations to improve diagnosis of ATTR amyloidosis with polyneuropathy. Journal of Neurology 2021;268:2109–2122 (publicerad online 6 januari 2020). doi:10.1007/s00415-019-09688-0. https://link.springer.com/article/10.1007/s00415-019-09688-0
- Doneddu PE, Moretti G, Di Stefano V, et al. Prevalence of hereditary transthyretin amyloidosis in CIDP patients with red flags: a multicenter genetic screening and misdiagnosis analysis. Journal of Neurology 2025;272:515 (publicerad 16 juli 2025). doi:10.1007/s00415-025-13218-6. https://link.springer.com/article/10.1007/s00415-025-13218-6
- Europeiska läkemedelsmyndigheten (EMA). Vyndaqel (tafamidis). EPAR, godkänt 16 november 2011, sidan uppdaterad 3 juni 2026. https://www.ema.europa.eu/en/medicines/human/EPAR/vyndaqel
- Europeiska läkemedelsmyndigheten (EMA). Attrogy (diflunisal). EPAR, godkänt 17 juli 2025, sidan uppdaterad 19 december 2025. https://www.ema.europa.eu/en/medicines/human/EPAR/attrogy
- NAG LOK (Sveriges läkemedelskommittéer), Samverkan läkemedel. Läkemedelsbehandling vid ärftlig transtyretinamyloidos (ATTRv, Skelleftesjukan). Publicerad 23 september 2026. https://samverkanlakemedel.se/natverket-lok/rekommendationer-fran-lok/rekommendationer/2026-09-23-lakemedelsbehandling-vid-arftlig-transtyretinamyloidos-attrv-skelleftesjukan
- Tandvårds- och läkemedelsförmånsverket (TLV). Attrogy ingår i högkostnadsskyddet. Beslut om generell subvention, publicerat 25 augusti 2026. https://www.tlv.se/beslut/beslut-lakemedel/generell-subvention/arkiv/2026-08-25-attrogy-ingar-i-hogkostnadsskyddet.html
- Europeiska läkemedelsmyndigheten (EMA). Amvuttra (vutrisiran). EPAR, godkänt 15 september 2022, sidan uppdaterad 13 augusti 2025. https://www.ema.europa.eu/en/medicines/human/EPAR/amvuttra
- Europeiska läkemedelsmyndigheten (EMA). Wainzua (eplontersen). EPAR, godkänt 6 mars 2025, sidan uppdaterad 27 januari 2026. https://www.ema.europa.eu/en/medicines/human/EPAR/wainzua
- Europeiska läkemedelsmyndigheten (EMA). Tegsedi (inotersen). EPAR, godkänt 6 juli 2018, sidan uppdaterad 4 juni 2026. https://www.ema.europa.eu/en/medicines/human/EPAR/tegsedi
- Europeiska läkemedelsmyndigheten (EMA). Tegsedi – supply shortage. Publicerad 3 juli 2026. https://www.ema.europa.eu/en/medicines/human/shortages/tegsedi
- Umeå universitet. Amyloidoscentrum. Forskargruppens sida, uppdaterad 15 november 2024. https://www.umu.se/forskning/grupper/amyloidoscentrum/
- FAMY Västerbotten. Föreningen för ärftlig transtyretinamyloidos (Skelleftesjukan) och hjärtamyloidos. Föreningens webbplats, kontrollerad 26 september 2026. https://www.famy.se/
Källorna kontrollerade 26 september 2026.
Relaterad läsning

Fintrådsneuropati (småfiberneuropati): symtom, utredning och behandling
Skrivet av någon som själv har neuropati: vad fintrådsneuropati är, varför ENeG kan vara normal, skillnaden mellan misstanke och diagnos och vad behandlingen kan göra.

Kan läkemedel orsaka neuropati? En säker genomgång av läkemedelslistan
Skriven av någon som själv lever med neuropati: vilka läkemedel som kan ge nervskador enligt svenska källor, hur läkaren bedömer ett samband och en tidslinje du kan fylla i inför en säker läkemedelsgenomgång.

Restless legs eller neuropati? Likheter och skillnader
Skriven av någon som själv lever med neuropati: hur restless legs skiljer sig från polyneuropati, varför de liknar varandra och kan finnas samtidigt, hur vården utreder dem och vilka frågor du kan ta med till läkaren.